
 English
 Español
 Suomi
 Français
 Bahasa Indonesia
 Italiano
 日本語
 Português
 Tagalog

1. Was ist Alpha-Liponsäure?
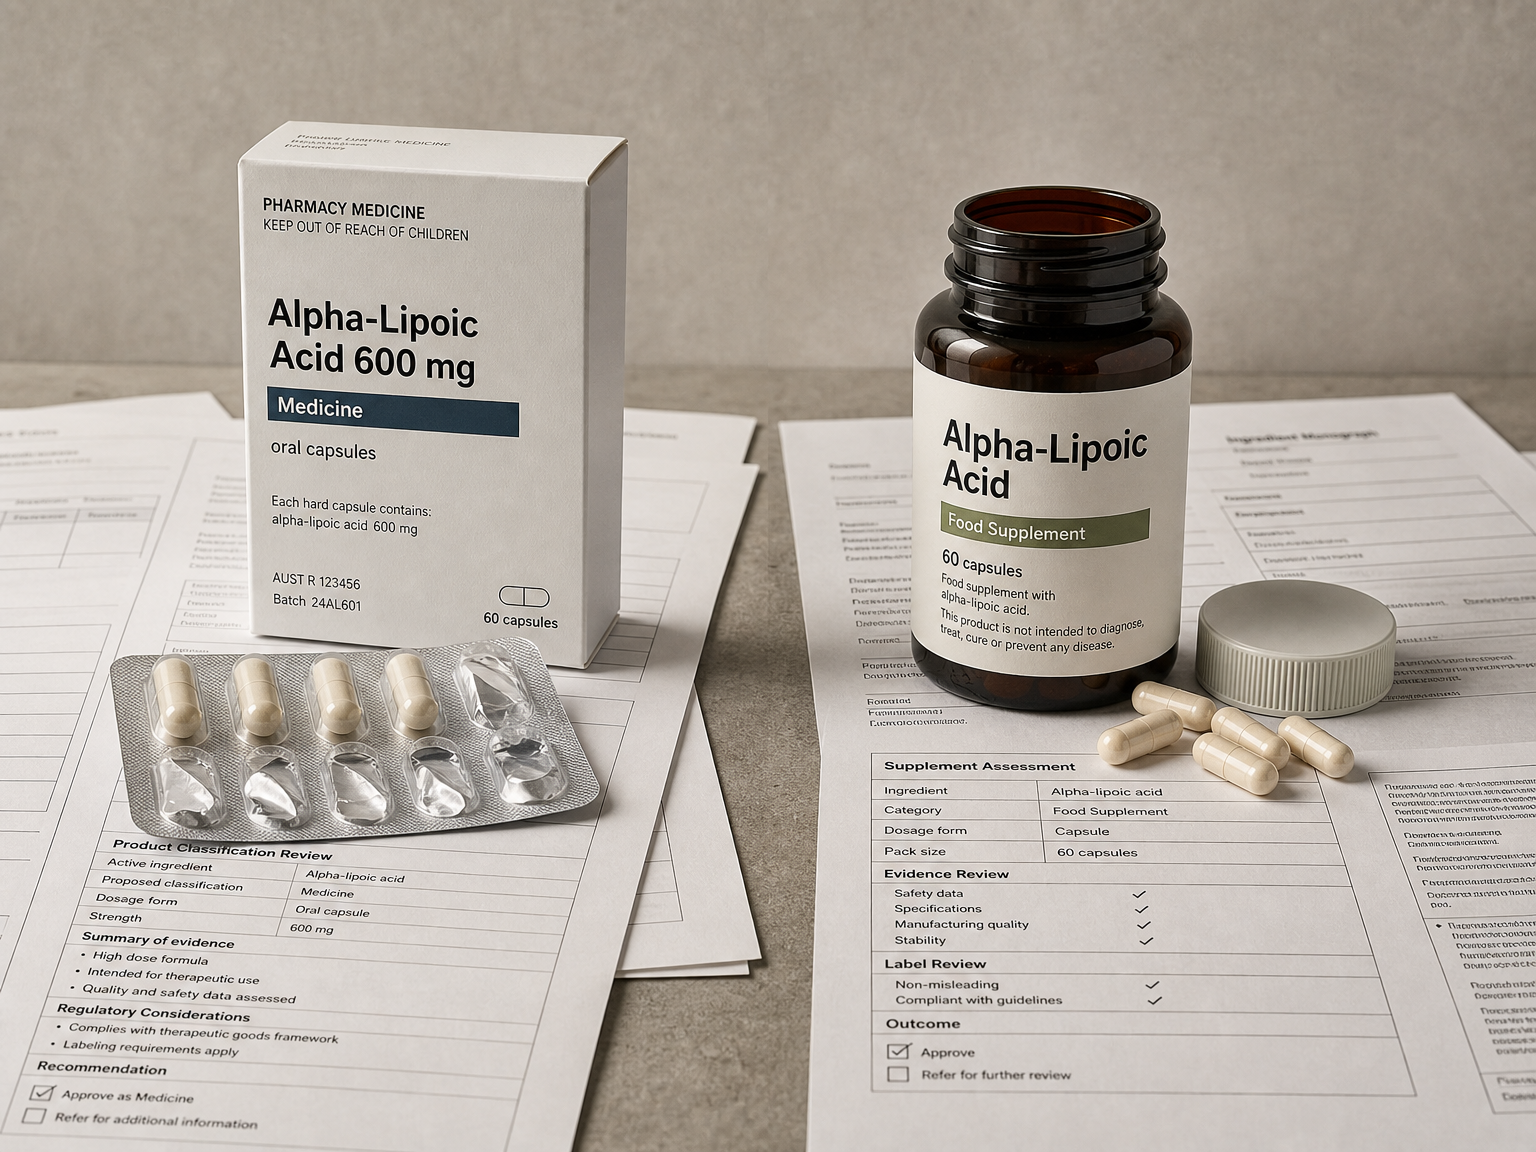
Alpha-Liponsäure ist eine schwefelhaltige Verbindung, die der Körper in kleinen Mengen selbst bildet und im Energiestoffwechsel nutzt. Sie kommt auch in Lebensmitteln in geringen Mengen vor und wird als Inhaltsstoff von Tabletten, Kapseln und Arzneimitteln verkauft, darunter Alpha-Liponsäure-Nahrungsergänzungsmittel.
Dieselbe Verbindung kann als Alpha-Liponsäure, Liponsäure oder Thioctsäure bezeichnet werden. Manche Produkte enthalten eine razemische Mischung, also sowohl R-ALA- als auch S-ALA-Formen. Andere vermarkten gezielt R-ALA. Das ist nicht nur chemische Detailkunde: Verschiedene Formen und Formulierungen können sich im Körper unterschiedlich verhalten.
Hier beginnt das regulatorische Rätsel. Ein Molekül kann echte pharmakologische Wirkungen haben und in einem Land trotzdem als Nahrungsergänzungsmittel verkauft werden. Es kann auch für einen engen Anwendungsbereich als Arzneimittel zugelassen sein, ohne dass damit jede Aussage erlaubt wäre, die eine Marke für Nahrungsergänzungsmittel gern machen würde.
2. Wie Deutschland ALA als Arzneimittel behandelt
Deutschland ist das deutlichste Beispiel für den Arzneimittelstatus von ALA. Zugelassene deutsche Produkte umfassen 600 mg Tabletten zum Einnehmen und Infusionsprodukte mit 600 mg, die bei Sensibilitätsstörungen bei diabetischer Polyneuropathie eingesetzt werden. Einfach gesagt sind damit nervenbedingte Symptome wie Missempfindungen gemeint, die mit diabetischen Nervenschäden zusammenhängen.
Die deutsche Kennzeichnung von Alpha-Lipogamma 600 mg nennt eine enge Indikation: Dysästhesie, also eine Sensibilitätsstörung, bei diabetischer Polyneuropathie. Die Dosis für Erwachsene beträgt 600 mg 1-mal täglich, etwa 30 Minuten vor der ersten Mahlzeit. In der Kennzeichnung steht auch, dass bei schweren Symptomen zunächst eine Infusionstherapie begonnen werden kann und dass eine Langzeitbehandlung nötig sein kann.
Infusionsprodukte sind noch eindeutiger als Arzneimittel einzuordnen. Eine deutsche Infusionskennzeichnung beschreibt eine tägliche intravenöse Dosis von 600 mg über 2 bis 4 Wochen in der initialen Behandlungsphase, anschließend 300 bis 600 mg pro Tag oral. Das sind definierte Arzneiformulierungen mit bestimmten Salzen und Hilfsstoffen, keine beliebigen Wellness-Kapseln.
Es gibt noch eine weitere Nuance: Arzneimittelstatus bedeutet in Deutschland nicht immer Verschreibungspflicht. Thiogamma 600 oral wird vom Hersteller als nicht verschreibungspflichtig, aber apothekenpflichtig beschrieben. Dagegen ist ein ALA-Infusionseintrag in der Rote Liste auf Fachkreise beschränkt und wird als verschreibungspflichtiges Arzneimittel behandelt.
Auch die Erstattungsgeschichte ist komplizierter, als die übliche Kurzform im Nahrungsergänzungsmittelmarkt vermuten lässt. In älteren Darstellungen heißt es oft, ALA werde in Deutschland bei diabetischer Neuropathie erstattet. Nach deutschem Recht sind nicht verschreibungspflichtige Arzneimittel heute im Allgemeinen von der Erstattung durch die gesetzliche Krankenversicherung ausgeschlossen, sofern sie nicht als Ausnahmen bei schweren Erkrankungen aufgeführt sind. Eine Gerichtsentscheidung aus Brandenburg stellte fest, dass Alpha-Liponsäure in diesem Fall nicht auf dieser OTC-Ausnahmeliste stand. Die vorsichtigere Aussage lautet daher: Deutschland hat eine lange Arzneimitteltradition für ALA bei diabetischer Polyneuropathie, aber eine routinemäßige Erstattung von oraler OTC-ALA sollte man nicht voraussetzen.
3. Was die klinische Evidenz tatsächlich sagt
Die deutsche Arzneimittelgeschichte von ALA entstand aus klinischen Studien zur diabetischen Polyneuropathie, besonders aus Studien mit einer täglichen intravenösen Behandlung von 600 mg über etwa 3 Wochen. Eine deutsche klinische Übersichtsarbeit aus den späten 1990er Jahren kam zu dem Schluss, dass eine kurzfristige IV-Behandlung die wichtigsten neuropathischen Symptome offenbar verringerte, während die Evidenz zur oralen Anwendung uneinheitlicher war.
Eine spätere Metaanalyse randomisierter, doppelblinder, placebokontrollierter Studien fand mit 600 mg IV-ALA pro Tag über 3 Wochen klinisch bedeutsame Verbesserungen positiver neuropathischer Symptome und Defizite. Das bleibt der stärkste Teil des traditionellen Arguments.
Weniger eindeutig wird das Bild bei langfristiger oraler Anwendung. In der Studie ALADIN III wurden 600 mg pro Tag IV über 3 Wochen eingesetzt, gefolgt in einer Gruppe von 600 mg oral 3-mal täglich über 6 Monate. Diese orale Erhaltungsdosis von 1.800 mg pro Tag liegt deutlich über dem üblichen deutschen Tablettenregime mit 600 mg 1-mal täglich und über vielen Nahrungsergänzungsmitteln.
Zuletzt kam eine Cochrane-Übersichtsarbeit von 2023 zu dem Schluss, dass ALA nach 6 Monaten wahrscheinlich kaum oder keinen Effekt auf Neuropathiesymptome hat und in den länger angelegten Studien, die sie bewertete, nach 24 Monaten kaum oder keinen Effekt auf Beeinträchtigungen. Das hebt die kurzfristigen IV-Befunde nicht auf, setzt der Verallgemeinerung der Arzneimitteltradition aber Grenzen.
Für breite Aussagen wie antioxidativen Schutz, Blutzuckerkontrolle, Fettverbrennung oder gesundes Altern ist die Evidenz in den regulatorischen Unterlagen deutlich schwächer.
 Am besten belegt: Diabetische periphere Neuropathie, besonders die kurzfristige Symptomlinderung mit festgelegten medizinischen Behandlungsschemata.
 Der Verabreichungsweg zählt: Ein positives Ergebnis mit einem IV-Arzneimittel lässt sich nicht automatisch auf ein gewöhnliches orales Nahrungsergänzungsmittel übertragen.
 Breite Aussagen: Aussagen zu antioxidativem Schutz, Blutzucker, Fettverbrennung und Alterung sind deutlich weniger gesichert.
4. Warum EFSA ALA-Gesundheitsangaben ablehnte
In der EU werden gesundheitsbezogene Angaben für Lebensmittel und Nahrungsergänzungsmittel in einem eigenen System geregelt. EFSA genehmigt Nahrungsergänzungsmittel nicht als Arzneimittel. Sie bewertet, ob eine vorgeschlagene gesundheitsbezogene Angabe für Lebensmittel durch Evidenz gestützt ist und so formuliert ist, wie es das Lebensmittelrecht zulässt.
2010 bewertete EFSA vorgeschlagene ALA-Angaben zum Schutz von Körperlipiden vor oxidativen Schäden, zur Aufrechterhaltung normaler Blutcholesterinwerte, zur erhöhten Beta-Oxidation von Fettsäuren, zur Aufrechterhaltung normaler Blutzuckerwerte sowie zu Wirkungen auf die Gentranskription oder NF-kappa B. EFSA kam zu negativen Schlussfolgerungen.
2011 prüfte EFSA Angaben zum Schutz des Nervensystems und zu einer erhöhten Insulinsensitivität. Die Angabe zum Nervensystem stützte sich auf Evidenz zur Behandlung der diabetischen Polyneuropathie. EFSA wertete dies als Evidenz zur Behandlung einer Krankheit und damit nicht als allgemeine gesundheitsbezogene Angabe für Lebensmittel nach Artikel 13. Die Angabe zur Insulinsensitivität wurde grundsätzlich als potenziell nützliche physiologische Wirkung angesehen, aber laut EFSA belegte die eingereichte Evidenz keinen Ursache-Wirkungs-Zusammenhang.
Dieser Unterschied ist wichtig. Eine Ablehnung durch EFSA bedeutet nicht, dass ALA keine biologische Wirkung hat. Sie bedeutet, dass die konkret vorgeschlagene Angabe in der EU nicht für Lebensmittel oder Nahrungsergänzungsmittel verwendet werden darf, weil die eingereichte Evidenz den maßgeblichen Standard für Lebensmittelangaben nicht erfüllte, die Aussage zu sehr wie eine Krankheitsbehandlung formuliert war oder beides.
Im EU-Register der gesundheitsbezogenen Angaben sind ALA-bezogene Angaben als nicht zugelassen verzeichnet. Für Verbraucher ist das praktische Ergebnis einfach: Marken für Nahrungsergänzungsmittel in der EU dürfen ALA rechtlich nicht mit diesen abgelehnten Angaben vermarkten. Das ist eine Kennzeichnungsentscheidung und kein umfassendes klinisches Urteil über jede mögliche medizinische Anwendung.
5. Warum die Vereinigten Staaten ALA anders behandeln
In den Vereinigten Staaten wird ALA weithin als Inhaltsstoff von Nahrungsergänzungsmitteln verkauft. Mit der FDA verknüpfte Datenbankeinträge nennen ALA auf vielen im Handel befindlichen Etiketten von Nahrungsergänzungsmitteln.
Das bedeutet nicht, dass die FDA ALA-Nahrungsergänzungsmittel als wirksam zugelassen hat. Im US-Rechtsrahmen für Nahrungsergänzungsmittel genehmigt die FDA Nahrungsergänzungsmittel in der Regel vor dem Verkauf weder hinsichtlich Sicherheit noch Wirksamkeit. Unternehmen sind für eine rechtmäßige Kennzeichnung und die Produktsicherheit verantwortlich, während die Aufsicht der FDA weitgehend nach dem Inverkehrbringen erfolgt.
Der Status als Nahrungsergänzungsmittel in den USA beantwortet also wieder eine andere Frage. Er bedeutet, dass ALA auf dem Markt für Nahrungsergänzungsmittel angeboten werden kann, wenn die rechtlichen Anforderungen erfüllt sind. Er bedeutet nicht, dass ALA eine arzneimitteltypische Nutzen-Risiko-Prüfung für Neuropathie, Blutzuckerkontrolle oder irgendeine andere Erkrankung durchlaufen hat.
Das ist ein Grund, warum dieselbe Evidenzbasis zu unterschiedlichen Ergebnissen führen kann. Die deutsche Arzneimittelregulierung bewertete definierte Arzneiprodukte für eine Krankheitsindikation. Das EU-Recht zu gesundheitsbezogenen Angaben bewertete für Lebensmittel vorgeschlagene Aussagen. Das US-Recht für Nahrungsergänzungsmittel erlaubt die Vermarktung ohne Wirksamkeitsnachweis vor dem Inverkehrbringen, solange Produkt und Aussagen innerhalb der Regeln für Nahrungsergänzungsmittel bleiben.
6. In den EU-Mitgliedstaaten ist ALA nicht einheitlich geregelt
Selbst innerhalb der EU wird ALA nicht überall genau gleich behandelt. Der europäische Rechtsrahmen für Nahrungsergänzungsmittel erlaubt nationale Regeln und Meldesysteme, besonders für andere Stoffe als Vitamine und Mineralstoffe. Dadurch bleibt Raum für unterschiedliche nationale Risikobewertungen.
Belgien hat dabei eine auffallend vorsichtige Position eingenommen. Der Hohe Gesundheitsrat des Landes empfahl, ALA für die Allgemeinbevölkerung eher als Arzneimittel denn als Nahrungsergänzungsmittel zu betrachten. Auch die belgische Arzneimittelbehörde behandelt ALA als aktuelles Thema bei Grenzfallprodukten; dazu werden Empfehlungen für ministerielle Leitlinien erarbeitet.
Spaniens wissenschaftlicher Ausschuss behandelte Liponsäure im Kontext von Nahrungsergänzungsmitteln und kam aus Sicherheitsgründen zu dem Urteil, dass etwa 0,6 mg pro kg Körpergewicht pro Tag akzeptabel wären. Für einen Erwachsenen mit 70 kg sind das ungefähr 42 mg pro Tag – weit unter den 300 bis 600 mg, die in Nahrungsergänzungsmitteln und deutschen Arzneimitteln häufig zu sehen sind.
In Italien scheint ALA in Nahrungsergänzungsmitteln als sonstiger Stoff zulässig zu sein, verbunden mit einem Warnhinweis, ärztlichen Rat einzuholen, sowie dem Hinweis, dass selten Hypoglykämien auftreten können. Das zeigt eine andere Regulierungsentscheidung: die Verwendung in Nahrungsergänzungsmitteln zu erlauben, aber mit vorsichtiger Warnsprache.
Diese Unterschiede bedeuten nicht, dass ein Land die endgültige Wahrheit entdeckt hat und ein anderes sie verpasst hat. Sie zeigen, dass Grenzfall-Inhaltsstoffe an der Schnittstelle von Evidenz, rechtlichen Definitionen, nationaler Risikotoleranz und historischer medizinischer Nutzung liegen.
7. Sicherheit: Warnsignal Insulin-Autoimmunsyndrom
ALA wird oft als bekannt und gut verträglich dargestellt, doch Regulierungsbehörden sind wegen des Insulin-Autoimmunsyndroms (IAS) vorsichtiger geworden. IAS ist eine seltene Erkrankung, bei der das Immunsystem Antikörper gegen Insulin bildet, was zu Unterzuckerungsepisoden führen kann.
2021 kam EFSA zu dem Schluss, dass Lebensmitteln zugesetzte ALA, einschließlich Nahrungsergänzungsmitteln, das IAS-Risiko bei Menschen mit bestimmten HLA-Genvarianten wahrscheinlich erhöht. EFSA konnte keine sichere Aufnahmemenge festlegen, unterhalb derer IAS nicht zu erwarten wäre. Berichtete Fälle betrafen ungefähr 200 bis 800 mg pro Tag.
Für Regulierungsbehörden ist das schwer zu handhaben. Das Risiko könnte sich auf genetisch anfällige Menschen konzentrieren, aber Verbraucher kennen ihren HLA-Typ in der Regel nicht. EFSA stellte außerdem fest, dass sowohl Arzneimittel als auch Supplementprodukte betroffen waren, was Verunreinigungen oder Abbauprodukte als alleinige Erklärung unwahrscheinlich macht.
Deutsche Arzneimittelkennzeichnungen enthalten IAS-Warnhinweise. Einige weisen auch auf Überempfindlichkeitsreaktionen hin, einschließlich schwerer Reaktionen bei Infusionsprodukten, und vermerken begrenzte Erfahrungen bei Kindern. Wer Diabetes hat, Unterzuckerungsepisoden erlebt, Medikamente einnimmt, schwanger ist oder eine Operation plant, sollte ALA als medizinisch relevante Substanz und nicht als beiläufiges Wellness-Extra betrachten. Deshalb sind Hinweise zur Sicherheit von Nahrungsergänzungsmitteln bei ALA mehr als eine Formalität.
8. Ist ein Nahrungsergänzungsmittel dem deutschen Arzneimittel gleichwertig?
Nicht unbedingt. Das ist der zentrale praktische Punkt.
Ein Supplement kann denselben genannten Inhaltsstoff enthalten, sich aber in Dosis, Formulierung, Salzform, Stereochemie, Stabilität, Freisetzungsprofil, Hilfsstoffen, Herstellungsstandards und Überwachung unterscheiden. Pharmakokinetische Forschung zeigt, dass die Bioverfügbarkeit von oraler Alpha-Liponsäure je nach Darreichungsform variieren kann. Das NIH-Büro für Nahrungsergänzungsmittel weist darauf hin, dass von einer oralen 50/50-R/S-Mischung nur etwa 20 % bis 40 % resorbiert werden können.
Die in Deutschland untersuchten Produkte sind spezifische Arzneiformulierungen, die unter definierten Bedingungen eingesetzt werden. Eine Flasche mit importierten oder heimischen Nahrungsergänzungskapseln ist nicht automatisch dasselbe klinische Produkt.
Die Arzneimittelgeschichte in Deutschland stärkt zwar die Annahme, dass ALA pharmakologisch aktiv ist und ernst genommen werden sollte. Sie beweist aber nicht, dass ein gewöhnliches Nahrungsergänzungsmittel dasselbe Nutzen-Risiko-Profil bietet, besonders nicht bei Langzeitanwendung oder bei Menschen ohne diabetische Neuropathie.
